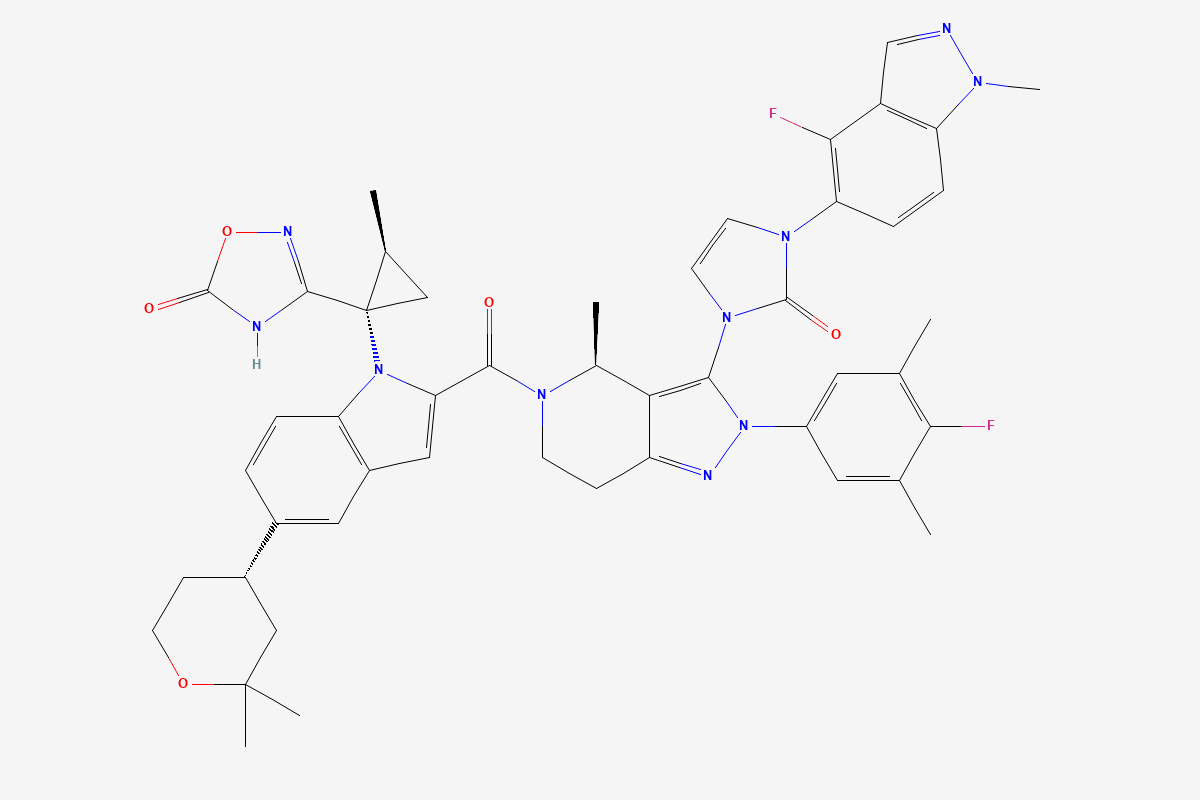
01Čo je to
Orforglipron (LY3502970, OWL833) je malá nepeptidová molekula so vzorcom C48H48F2N10O5, ktorá aktivuje receptor pre inkretínový hormón GLP-1. Objavili ho výskumníci spoločností Chugai a Eli Lilly a v tabletách je prítomný ako vápenatá soľ; sila tabliet sa udáva ako obsah samotného orforglipronu.
V USA ho FDA schválila 1. apríla 2026 ako Foundayo na znižovanie nadmernej hmotnosti a jej dlhodobé udržanie u dospelých s obezitou alebo s nadhmotnosťou a aspoň jedným pridruženým ochorením, spolu s diétou so zníženým príjmom energie a pohybom. Britská MHRA ho 10. augusta 2026 registrovala na tú istú indikáciu a navyše na zlepšenie kontroly glykémie pri nedostatočne kontrolovanom diabete 2. typu.
02Mechanizmus účinku
Orforglipron sa viaže na ľudský receptor GLP-1 s vysokou afinitou, s inhibičnou konštantou 1 nM, a selektívne voči ostatným receptorom triedy B spriahnutým s G proteínmi. Štruktúra komplexu s aktívnym receptorom ukazuje väzbové miesto v hornej časti zväzku transmembránových helixov, ktoré tvorí extracelulárna doména, druhá extracelulárna slučka a helixy 1, 2, 3 a 7, takže receptor zaujme vlastnú aktívnu konformáciu.
Ako parciálny agonista zvýhodňuje aktiváciu G proteínu a nábor β-arestínu vyvoláva len zanedbateľne; u myší s ľudským receptorom GLP-1 mu na plnú biologickú odpoveď stačilo nízke obsadenie receptora. Väzbu podmieňuje tryptofán v polohe 33 extracelulárnej domény, ktorý majú primáty, a preto orforglipron u potkanov a myší farmakologicky nepôsobí. U myší s ľudským receptorom GLP-1 znížil glykémiu a u opíc zvýšil sekréciu inzulínu a znížil príjem potravy podobne ako injekčný exenatid.
Ako agonista receptora GLP-1 znižuje príjem potravy: v pokusoch na zvieratách sa dostal do mozgových oblastí, ktoré riadia chuť do jedla, a aktivoval v nich neuróny. Zvyšuje uvoľňovanie inzulínu z pankreasu v závislosti od glykémie a spomaľuje vyprázdňovanie žalúdka; toto spomalenie je najväčšie po prvej dávke a časom slabne. Úbytok hmotnosti tvorí podľa registračného textu viac tuková než beztuková hmota. U potkanov s receptorom upraveným tak, aby reagoval na nepeptidové agonisty, znížil perorálne podávaný orforglipron hmotnosť pri obezite vyvolanej diétou.
Po užití ústami dosiahne maximum v krvi za 4–8 hodín, absolútna biologická dostupnosť je 77–79 % a jedlo jeho expozíciu klinicky významne nemení. Na bielkoviny plazmy sa viaže z viac než 99 %, eliminačný polčas je 29–49 hodín a ustálený stav nastáva približne za týždeň. Metabolizuje ho najmä pečeňový enzým CYP3A4 a 87 % dávky sa vylúči stolicou, menej než 1 % močom.
03Účinky
V randomizovanej dvojito zaslepenej štúdii fázy 3 ATTAIN-1 s 3127 dospelými s obezitou bez diabetu znížil orforglipron za 72 týždňov hmotnosť o 7,5 %, 8,4 % a 11,2 % pri dávkach 6, 12 a 36 mg denne v kapsulách, kým pri placebe o 2,1 %. Pri najvyššej dávke stratilo aspoň 10 % hmotnosti 54,6 % liečených oproti 12,9 % pri placebe a zlepšili sa obvod pása, systolický tlak, triglyceridy a non-HDL cholesterol.
Krivku úbytku potvrdzujú ďalšie štúdie. V štúdii fázy 2 s 272 dospelými s obezitou znížili dávky 12–45 mg denne hmotnosť za 36 týždňov o 9,4–14,7 % oproti 2,3 % pri placebe. V štúdii fázy 3 ATTAIN-2 so 1613 dospelými s obezitou a diabetom 2. typu klesla hmotnosť za 72 týždňov o 5,1 %, 7,0 % a 9,6 % pri dávkach 6, 12 a 36 mg oproti 2,5 % pri placebe a zlepšila sa aj hodnota HbA1c.
Pri diabete 2. typu orforglipron znižuje glykémiu. V štúdii fázy 3 ACHIEVE-1 s 559 pacientmi so skorým diabetom liečeným len diétou a pohybom znížil za 40 týždňov HbA1c o 1,24 až 1,48 percentuálneho bodu oproti 0,41 bodu pri placebe a hmotnosť o 4,5–7,6 %; ťažká hypoglykémia sa nevyskytla. V otvorenej štúdii ACHIEVE-3 s 1698 pacientmi na metformíne znížili dávky 12 a 36 mg HbA1c za 52 týždňov o 1,71 a 1,91 bodu, viac než perorálny semaglutid 7 a 14 mg (1,23 a 1,47 bodu).
V štúdii kardiovaskulárnej bezpečnosti ACHIEVE-4 s 2749 pacientmi s diabetom 2. typu a srdcovo-cievnym alebo chronickým obličkovým ochorením nastala za medián dvoch rokov závažná kardiovaskulárna príhoda u 4,2 % liečených orforglipronom a 5,0 % liečených inzulínom glargín (pomer rizík 0,84), čím sa splnilo kritérium neinferiority. Klinicky významná alebo ťažká hypoglykémia bola s orforglipronom menej častá, 6,8 % oproti 19,2 %.
Orforglipron udržiava úbytok hmotnosti dosiahnutý injekčnou liečbou. V štúdii fázy 3b ATTAIN-MAINTAIN so 376 dospelými, ktorí pred ňou 72 týždňov užívali tirzepatid alebo semaglutid, udržali účastníci s ustálenou hmotnosťou, ktorí dostávali orforglipron, za 52 týždňov 74,7 % a 79,3 % predchádzajúceho úbytku hmotnosti, kým pri placebe 49,2 % a 37,6 %.
04Dávkovanie
Foundayo sú tablety s 0,8, 2,5, 5,5, 9, 14,5 a 17,2 mg orforglipronu, ktoré sa užívajú raz denne s jedlom alebo bez neho a prehĺtajú sa celé. Dávka sa zvyšuje až po najmenej 30 dňoch na každej úrovni, aby sa znížilo riziko tráviacich nežiaducich účinkov; po vynechaní siedmich a viac dávok za sebou sa začína znova nižšou dávkou.
Štúdie fázy 3 podávali kapsuly 1, 3, 6, 12, 24 a 36 mg, ktoré sú podľa štúdie bioekvivalencie so 429 zdravými dospelými rovnocenné tabletám 0,8, 2,5, 5,5, 9, 14,5 a 17,2 mg. Dávky v kapsulách v častiach Účinky a Skúmané dávky preto zodpovedajú týmto silám tabliet.
Registrované dávkovanie
USA · FDA
Foundayo, tablety · znižovanie nadmernej hmotnosti a jej dlhodobé udržanie u dospelých s obezitou alebo s nadhmotnosťou a aspoň jedným pridruženým ochorením, spolu s diétou so zníženým príjmom energie a pohybom
0,8 mg na začiatku, potom 5,5–17,2 mg denne
- Podanie
- perorálne, s jedlom alebo bez neho
- Načasovanie
- raz denne; zvyšovanie 0,8 → 2,5 → 5,5 mg, potom podľa odpovede 9, 14,5 alebo 17,2 mg, každý krok najskôr po 30 dňoch
Najvyššia dávka je 17,2 mg denne, pri súbežnom silnom inhibítore CYP3A4 9 mg denne. Súbežné podávanie s iným agonistom receptora GLP-1 registračný text neodporúča.
Spojené kráľovstvo · MHRA
Foundayo, tablety · znižovanie a udržanie hmotnosti u dospelých s BMI od 30 kg/m² alebo s BMI 27–30 kg/m² a aspoň jedným pridruženým ochorením; zlepšenie kontroly glykémie pri nedostatočne kontrolovanom diabete 2. typu
0,8 mg na začiatku, postupne až 17,2 mg denne
- Podanie
- perorálne, kedykoľvek počas dňa, bez obmedzení jedla a tekutín
- Načasovanie
- raz denne; 0,8 → 2,5 → 5,5 → 9 → 14,5 → 17,2 mg, na každej úrovni najmenej mesiac
Zdroj MHRA 2026 ↗
Skúmané dávky
Fáza 3 (ACHIEVE-1), 559 dospelých so skorým diabetom 2. typu
kontrola glykémie
3, 12 alebo 36 mg denne (kapsuly)
- Podanie
- perorálne
- Trvanie
- 40 týždňov
Fáza 3 (ACHIEVE-4), 2749 dospelých s diabetom 2. typu a vysokým kardiovaskulárnym rizikom
kardiovaskulárna bezpečnosť v porovnaní s inzulínom glargín
do 36 mg denne v kapsulách (17,2 mg v tabletách)
- Podanie
- perorálne
- Trvanie
- medián 2 roky
Najvyššia tolerovaná dávka do 36 mg; porovnávacou liečbou bol titrovaný inzulín glargín.
Fáza 3b (ATTAIN-MAINTAIN), 376 dospelých po 72 týždňoch liečby tirzepatidom alebo semaglutidom
udržanie úbytku hmotnosti
36 mg denne v kapsulách (17,2 mg v tabletách)
- Podanie
- perorálne
- Trvanie
- 52 týždňov
Pri neznášanlivosti najvyššia tolerovaná dávka 24 mg; prechod z injekčnej liečby začínal priamo dávkou 12 mg v kapsulách (9 mg v tabletách).
Prehľad dávok z registrácií, klinickej praxe a štúdií; pri každej je uvedený zdroj. Slúži na vzdelávanie, nie ako individuálny protokol.
05Riziká a súvislosti
Najčastejšie nežiaduce účinky sú tráviace a objavujú sa hlavne počas zvyšovania dávky. V súhrne štúdií ATTAIN-1 a ATTAIN-2 ich malo 60–69 % liečených podľa dávky oproti 37 % pri placebe: nevoľnosť 26–35 % oproti 10 %, zápchu 20–27 % oproti 9 %, hnačku 21–25 % oproti 11 % a vracanie 13–24 % oproti 4 %. Liečbu pre nežiaduce účinky ukončilo 8 % liečených oproti 3 % pri placebe, väčšinou pre tráviace ťažkosti; závažné tráviace reakcie malo v klinických štúdiách približne 3 % liečených oproti 1 %.
Registračný text ďalej uvádza akútnu pankreatitídu (v súhrne dvoch štúdií 6 pacientov, 0,14 na 100 pacientorokov oproti 0,04 pri placebe), akútne poškodenie obličiek pri dehydratácii z vracania a hnačky, ochorenie žlčníka, ťažké alergické reakcie a riziko aspirácie žalúdočného obsahu pri celkovej anestézii. Pri súbežnom inzulíne alebo sulfonylurei stúpa riziko hypoglykémie: u pacientov s diabetom ju malo 7 % liečených so sulfonylureou oproti 0,5 % bez nej. Srdcová frekvencia stúpa v priemere o 4–5 úderov za minútu oproti 0,5 úderu pri placebe a vypadávanie vlasov, spojené s úbytkom hmotnosti, hlásilo 7 % liečených žien oproti 3 % pri placebe.
Boxové varovanie pre nádory C-buniek štítnej žľazy platí pre celú skupinu agonistov receptora GLP-1: u potkanov a myší, v ktorých tieto lieky pôsobia, vyvolávajú pri klinicky relevantnej expozícii adenómy a karcinómy C-buniek. Orforglipron u hlodavcov farmakologicky nepôsobí a v dvojročnej štúdii na potkanoch pri dávkach 5, 30 a 200 mg/kg denne, teda pri 3-, 9- a 26-násobku klinickej expozície, nádory nevyvolal; význam nálezov skupiny pre človeka nie je určený. Osobná alebo rodinná anamnéza medulárneho karcinómu štítnej žľazy a syndróm MEN 2 sú kontraindikáciou.
Orforglipron spomaľuje vyprázdňovanie žalúdka, a preto registračný text odporúča pri perorálnej hormonálnej antikoncepcii prejsť na neperorálnu metódu alebo pridať bariérovú ochranu na 30 dní po začatí liečby a po každom zvýšení dávky. Silné inhibítory CYP3A4 zvyšujú jeho expozíciu (klaritromycín 3,5-násobne) a induktory ju znižujú; súbežný simvastatín sa podáva najviac v dávke 20 mg denne. Pri ťažkej poruche funkcie pečene sa orforglipron neodporúča.
V tehotenstve sa liečba ukončuje. U gravidných králikov sa pri 200 mg/kg denne počas organogenézy, pri 14-násobku klinickej expozície, objavili vonkajšie malformácie u dvoch plodov a nižšia hmotnosť plodov a placent, v definitívnej štúdii s tou istou dávkou pri 6,2-násobku expozície sa embryofetálne účinky neobjavili. V súhrnnej analýze siedmich štúdií fázy 3 s 11 220 účastníkmi liečba aminotransferázy v priemere znižovala, pečeňové nežiaduce účinky boli rovnako časté ako pri porovnávacích liečbach a žiadny prípad nesplnil kritériá liekového poškodenia pečene podľa Hyovho pravidla.
Orforglipron nie je na zozname zakázaných látok WADA pre rok 2026.
06Ako zapadá do celku
Orforglipron aktivuje ten istý receptor GLP-1 ako semaglutid, ale ako malá molekula sa naň viaže inak než peptid. Registračný text neodporúča kombinovať ho s iným agonistom receptora GLP-1, takže s injekčnými inkretínmi tvorí alternatívy. V priamom porovnaní s perorálnym semaglutidom v štúdii ACHIEVE-3 znížil HbA1c viac, pričom tráviace nežiaduce účinky boli pri ňom častejšie (58–59 % oproti 37–45 %) a pulz stúpol viac (o 3,7–4,7 oproti 1,0–1,5 úderu za minútu).
Na injekčnú liečbu nadväzuje štúdia ATTAIN-MAINTAIN: po 72 týždňoch tirzepatidu alebo semaglutidu prešli účastníci priamo na orforglipron 12 mg v kapsulách, bez postupného zvyšovania od najnižšej dávky. Tráviace nežiaduce účinky sa v prvých štyroch týždňoch objavili u 10,5 % účastníkov v kohorte po tirzepatide a u 9,5 % v kohorte po semaglutide a dávka sa v tom čase nikomu neznižovala.
Štúdie a zdroje
- FOUNDAYO (orforglipron) tablets, for oral use — US prescribing information (Eli Lilly and Company) ↗DailyMed SPL version 10, effective 29 July 2026 (NDA 220934): indication (weight reduction and long-term maintenance in adults with obesity or overweight with a comorbidity), dosing (0.8 mg once daily, then 2.5 mg and 5.5 mg after at least 30 days each, optionally 9, 14.5 or 17.2 mg; maximum 17.2 mg, 9 mg with strong CYP3A4 inhibitors; with or without food; restart lower after 7 missed doses), boxed warning (class rodent C-cell tumours; orforglipron not active in rats or mice; MTC/MEN 2 contraindication), warnings (pancreatitis 6 patients, 0.14 vs 0.04 per 100 PY; severe GI about 3% vs 1%; AKI; hypoglycaemia 7% with sulfonylurea vs 0.5%; gallbladder; aspiration), AE table (nausea 26–35% vs 10%, constipation 20–27% vs 9%, diarrhoea 21–25% vs 11%, vomiting 13–24% vs 4%, GI 60–69% vs 37%; discontinuation 8% vs 3%; heart rate +4–5 bpm vs +0.5 bpm; hair loss 7% vs 3% in women), pharmacodynamics (greater fat than lean mass loss; gastric-emptying delay largest after the first dose, diminishing over time), oral contraceptives (switch or barrier for 30 days after initiation and each escalation), simvastatin ≤20 mg, PK (Tmax 4–8 h, bioavailability 77%, protein binding >99%, T½ 29–49 h, CYP3A4, 87% faeces), 2-year rat study at 5–200 mg/kg/day (3–26× exposure) non-carcinogenic, rabbit embryofetal findings at 200 mg/kg/day (14× in the dose-range study, none at 6.2× in the definitive study), trials 1 and 2 (3127 and 1613 adults, 72 weeks).
- NDA 220934 approval letter — Foundayo (orforglipron) tablets (FDA, Center for Drug Evaluation and Research, 1 April 2026) ↗NDA received 20 January 2026, approved effective on the date of the letter (electronically signed 1 April 2026) for weight reduction and long-term maintenance in adults with obesity or overweight with at least one weight-related comorbidity; postmarketing requirements include completing ACHIEVE-4 for MACE and liver-injury data.
- UK first in Europe to authorise orforglipron for weight management and type 2 diabetes (Medicines and Healthcare products Regulatory Agency press release, 10 August 2026) ↗MHRA authorisation of Foundayo (Eli Lilly) on 10 August 2026: weight loss and weight maintenance in adults with BMI ≥30 or 27–30 with at least one weight-related comorbidity, with diet and physical activity; glycaemic control in insufficiently controlled type 2 diabetes; once daily at any time without food or water restrictions; escalation 0.8, 2.5, 5.5, 9, 14.5 and 17.2 mg with at least one month at each level.
- Structural basis for GLP-1 receptor activation by LY3502970, an orally active nonpeptide agonist. ↗Discovery by Chugai and Lilly scientists: partial agonist biased toward G protein over β-arrestin, selective against other class B GPCRs; cryo-EM structure with the binding pocket in the upper helical bundle (ECD, ECL2, TM1, TM2, TM3, TM7); primate-specific Trp33 explains species selectivity; glucose lowering in humanized GLP-1R mice and insulinotropic and hypophagic effects in non-human primates comparable to exenatide.
- The pharmacological basis for nonpeptide agonism of the GLP-1 receptor by orforglipron. ↗High-affinity (Ki 1 nM) selective ligand of the human GLP-1R with low intrinsic efficacy and negligible β-arrestin recruitment; low receptor occupancy sufficient for a full response in humanized GLP-1R mice; weight loss with oral orforglipron in diet-induced obese Glp1r S33W rats engineered to respond to nonpeptide agonists.
- Orforglipron (LY3502970), a novel, oral non-peptide glucagon-like peptide-1 receptor agonist: A Phase 1a, blinded, placebo-controlled, randomized, single- and multiple-ascending-dose study in healthy participants. ↗Phase 1a in 92 healthy adults: single doses 0.3–6 mg (T½ 24.6–35.3 h) and 4 weeks of escalating daily doses to 2–24 mg (T½ 48.1–67.5 h on day 28); weight up to −5.4 kg versus −2.4 kg with placebo; GI events most common; gastric emptying delayed.
- Orforglipron (LY3502970), a novel, oral non-peptide glucagon-like peptide-1 receptor agonist: A Phase 1b, multicentre, blinded, placebo-controlled, randomized, multiple-ascending-dose study in people with type 2 diabetes. ↗Phase 1b in 68 people with type 2 diabetes (51 on orforglipron) for 12 weeks: T½ 29–49 h, HbA1c −1.5% to −1.8% versus −0.4% with placebo, body weight up to −5.8 kg.
- Daily Oral GLP-1 Receptor Agonist Orforglipron for Adults with Obesity. ↗Phase 2 RCT in 272 adults with obesity without diabetes, 12, 24, 36 or 45 mg once daily or placebo for 36 weeks: weight −8.6% to −12.6% at week 26 and −9.4% to −14.7% at week 36 versus −2.3% with placebo; GI events led to discontinuation in 10–17%.
- Efficacy and safety of oral orforglipron in patients with type 2 diabetes: a multicentre, randomised, dose-response, phase 2 study. ↗Phase 2 RCT in 383 adults with type 2 diabetes, orforglipron 3–45 mg once daily versus placebo or dulaglutide 1.5 mg weekly for 26 weeks, no food or water restrictions: HbA1c up to −2.10% (−1.67% placebo adjusted) versus −1.10% with dulaglutide; weight up to −10.1 kg.
- Orforglipron, an Oral Small-Molecule GLP-1 Receptor Agonist, in Early Type 2 Diabetes. ↗Phase 3 double-blind RCT, 559 adults with type 2 diabetes on diet and exercise alone, 3, 12 or 36 mg once daily or placebo for 40 weeks: HbA1c −1.24, −1.47 and −1.48 points versus −0.41; weight −4.5%, −5.8% and −7.6% versus −1.7%; no severe hypoglycaemia; discontinuation for adverse events 4.4–7.8% versus 1.4%.
- Orforglipron, an Oral Small-Molecule GLP-1 Receptor Agonist for Obesity Treatment. ↗Phase 3 double-blind RCT, 3127 adults with obesity without diabetes, 6, 12 or 36 mg once daily or placebo for 72 weeks: weight −7.5%, −8.4% and −11.2% versus −2.1%; at 36 mg ≥10% loss in 54.6%, ≥15% in 36.0%, ≥20% in 18.4% (placebo 12.9%, 5.9%, 2.8%); waist, systolic blood pressure, triglycerides and non-HDL cholesterol improved; discontinuation for adverse events 5.3–10.3% versus 2.7%.
- Orforglipron, an oral small-molecule GLP-1 receptor agonist, for the treatment of obesity in people with type 2 diabetes (ATTAIN-2): a phase 3, double-blind, randomised, multicentre, placebo-controlled trial. ↗Phase 3 RCT, 1613 adults with BMI ≥27 and type 2 diabetes (HbA1c 7–10%), 6, 12 or 36 mg once daily or placebo for 72 weeks: weight −5.1%, −7.0% and −9.6% versus −2.5%; all prespecified weight and cardiometabolic measures including HbA1c improved; discontinuation for adverse events 6.1–9.9% versus 4.1% (e-published 20 November 2025).
- Efficacy and safety of once-daily oral orforglipron compared with oral semaglutide in adults with type 2 diabetes (ACHIEVE-3): a multinational, multicentre, non-inferiority, open-label, randomised, phase 3 trial. ↗Open-label phase 3 RCT, 1698 adults with type 2 diabetes on metformin, orforglipron 12 or 36 mg versus oral semaglutide 7 or 14 mg once daily for 52 weeks: HbA1c −1.71% and −1.91% versus −1.23% and −1.47%; both orforglipron doses superior to both semaglutide doses; GI events 58–59% versus 37–45%; discontinuation for adverse events 9–10% versus 4–5%; pulse +3.7 and +4.7 bpm versus +1.0 and +1.5 bpm.
- Cardiovascular safety of orforglipron versus insulin glargine in adults with type 2 diabetes at increased cardiovascular risk (ACHIEVE-4): a phase 3, event-driven, randomised, open-label, non-inferiority, active comparator trial. ↗Event-driven open-label phase 3 RCT, 2749 adults with type 2 diabetes and established cardiovascular or chronic kidney disease, orforglipron maximum tolerated dose up to 36 mg capsule (equivalent to 17.2 mg tablet) versus titrated insulin glargine, median 2 years: MACE-4 4.2% versus 5.0% (HR 0.84, 95% CI 0.59–1.20; non-inferiority met); GI adverse events 62.1% versus 14.2%; clinically significant or severe hypoglycaemia 6.8% versus 19.2%.
- Orforglipron for maintenance of body weight reduction: the double-blind, randomized phase 3b ATTAIN-MAINTAIN trial. ↗Phase 3b RCT, 376 adults previously treated for 72 weeks with tirzepatide (n = 205) or semaglutide (n = 171) in SURMOUNT-5, switched directly to orforglipron 12 mg capsule and escalated to 36 mg (or maximum tolerated 24 mg) or placebo for 52 weeks: participants who had reached a weight plateau maintained 74.7% and 79.3% of prior weight reduction versus 49.2% and 37.6% with placebo (model-based estimates); GI adverse events in the first 4 weeks 10.5% (tirzepatide cohort) and 9.5% (semaglutide cohort), no dose de-escalations in that period; capsule doses stated as equivalent to US tablet doses (full text).
- Pharmacokinetic Bioequivalence of Orforglipron Tablets and Capsules in Healthy Participants With Obesity or Overweight. ↗Phase 1 open-label study in 429 healthy adults with obesity or overweight: capsules 1, 3, 6, 12, 24 and 36 mg bioequivalent at steady state to tablets 0.8, 2.5, 5.5, 9, 14.5 and 17.2 mg; similar safety.
- Disposition and Absolute Bioavailability of Orally Administered Orforglipron in Healthy Participants. ↗Two phase 1 studies in 16 healthy adults: absolute oral bioavailability 79.1%; 87% of radioactivity excreted in faeces, 0.2% in urine; extensive oxidative metabolism; orforglipron 93.3% of plasma radioactivity.
- Hepatic Safety of Orforglipron in Adults With Obesity or Overweight and/or Type 2 Diabetes: A Pooled Analysis of the Orforglipron Phase 3 Clinical Trials. ↗Pooled analysis of seven phase 3 trials, 11,220 participants (6920 on orforglipron up to 17.2 mg tablet equivalent) for up to 104 weeks: mean ALT and AST reductions, categorical elevations balanced with comparators, no case meeting drug-induced liver injury or Hy's Law criteria.
- World Anti-Doping Code International Standard: Prohibited List 2026 ↗List read on 11 October 2026, in force from 1 January 2026: GLP-1 receptor agonists, including orforglipron, are not listed in any class.
Súvisiace látky
Semaglutide Tirzepatide Retatrutide Cagrilintide Eloralintide Mazdutide